• NF1-Tumorrisiko
KI-generiert

NF1 kann entarten.
Tumor- und Krebsrisiken
bei NF1 im Blick behalten.

Suche, blaues Icon

Neurofibromatose Typ 1 als Tumorprädispositionssyndrom

Die Neurofibromatose Typ 1 (NF1, Morbus Recklinghausen) ist eine genetisch bedingte Erkrankung, die mehrere Organsysteme betrifft und als Tumorprädispositionssyndrom die Entstehung von benignen und malignen Tumoren begünstigt.1
Die Neurofibromatose Typ 1 (NF1) gehört zu den häufigsten autosomal-dominant vererbbaren Erkrankungen (Prävalenz 1:3000).2

NF1 birgt ein erhöhtes Risiko für Neoplasien mit ungünstiger Prognose

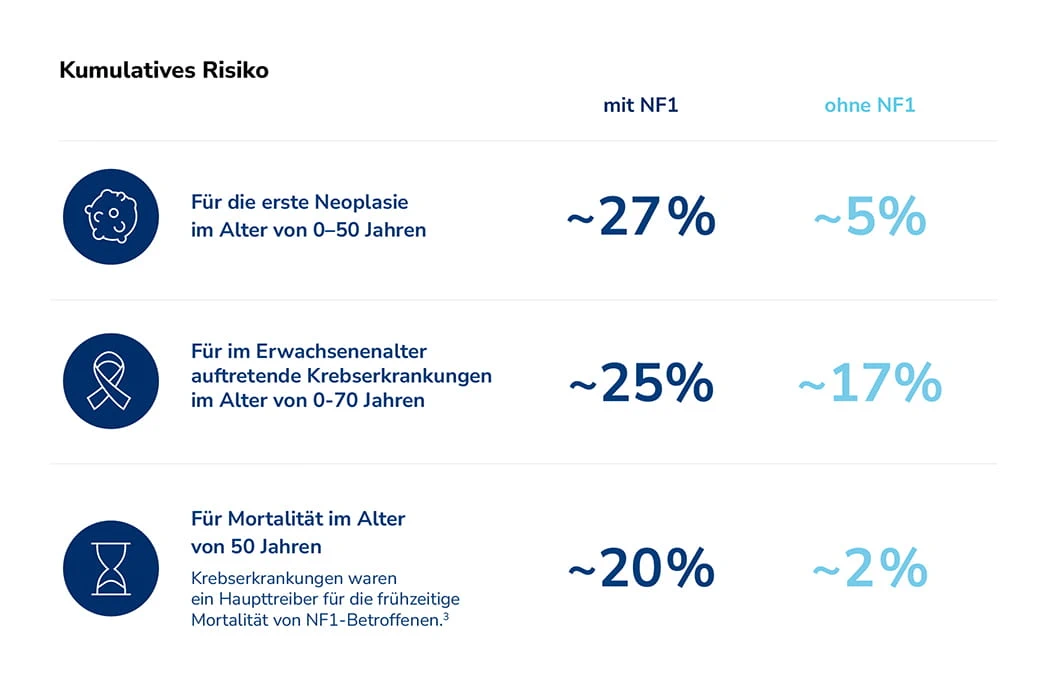
In einer retrospektiven, bevölkerungsbasierten Kohortenstudie aus Dänemark wurden das allgemeine Tumorrisiko, das Risiko bestimmter Tumorarten sowie das Auftreten weiterer Primärtumoren bei Menschen mit NF1 untersucht und mit der Allgemeinbevölkerung verglichen.3

  • Auswertung basierend auf Register-Daten und klinischen Datenbanken
  • 2.053 NF1-Betroffene vs. 20.530 vergleichbare Personen ohne NF1
  • Berechnung altersabhängiger Risiken für Neoplasien und Mortalität

Zur Originalpublikation (Doherty MA, et al. 2026)

Kumulatives Risiko bei Menschen mit und ohne NF1: Erste Neoplasie bis 50 Jahre ca. 27 % mit NF1 vs. 5 % ohne NF1, im Erwachsenenalter auftretende Krebserkrankungen bis 70 Jahre ca. 25 % mit NF1 vs. 17 % ohne NF1, Mortalität bis 50 Jahre ca. 20 % mit NF1 vs. 2 % ohne NF1.Kumulatives Risiko bei Menschen mit und ohne NF1: Erste Neoplasie bis 50 Jahre ca. 27 % mit NF1 vs. 5 % ohne NF1, im Erwachsenenalter auftretende Krebserkrankungen bis 70 Jahre ca. 25 % mit NF1 vs. 17 % ohne NF1, Mortalität bis 50 Jahre ca. 20 % mit NF1 vs. 2 % ohne NF1.

Das stark erhöhte Risiko für primäre und sekundäre Neoplasien sowie für die damit assoziierte Mortalität erfordert eine engmaschige klinische Überwachung von NF1-Patient:innen.4, 5

Hier finden Sie Kontakte zu spezialisierten NF1-Ansprechpartnern für eine enge interdisziplinäre Betreuung von NF1-Patient:innen.

Tumorentitäten bei NF1 und mögliche klinische Anzeichen2-4, 6-27

Nachfolgend sind Tumormanifestationen, ihre jeweiligen Häufigkeiten bei NF1 und möglichen klinischen Anzeichen aufgelistet.

Das Tumorspektrum bei NF1 erstreckt sich jedoch auf noch weitere Manifestationen, wie zum Beispiel Juvenile myelomonozytäre Leukämie (JMML), Schilddrüsen-, Lungen- oder Ovarialkarzinome, Melanome und Rhabdomyosarkome.3, 8, 27

KI-generierte Abbildung eines entarteten Marienkäfers mit SpinnenbeinenKI-generierte Abbildung eines entarteten Marienkäfers mit Spinnenbeinen

Häufigkeiten von Tumorentitäten und mögliche klinische Anzeichen2-4, 6-26

Tumoren können asymptomatisch sein oder sich nur durch unspezifische Symptome äußern. Dadurch bleiben sie mitunter lange unentdeckt bzw. unbehandelt.4

Besonders angesichts des onkogenen Potenzials ist eine langfristige Überwachung bei Patient:innen mit NF1 wichtig.4, 5

Die ERN GENTURIS Leitlinie von 2023 bündelt verfügbare Informationen zu verschiedenen Tumoren bei NF1, um medizinisches Fachpersonal bei der Tumor- überwachung von NF1-Betroffenen zu unterstützen.2

Individualisierte Behandlung von NF1-Tumormanifestationen

Bei NF1 kann die zugrundeliegende genetische Veränderung tumorbiologische Besonderheiten bedingen, die bei der Wahl und Ausgestaltung therapeutischer Maßnahmen berücksichtigt werden sollten.4, 33-39

Nachfolgend finden Sie einen Überblick über therapeutische Implikationen.

KI-generierte Abbildung eines entarteten Hamsters mit TigerfellKI-generierte Abbildung eines entarteten Hamsters mit Tigerfell

Therapeutische Implikationen nach Tumormanifestation. 4-6, 28-39

Das Ansprechen auf klassische Tumortherapien kann aufgrund der NF1-Mutation beeinflusst sein.4, 33-39

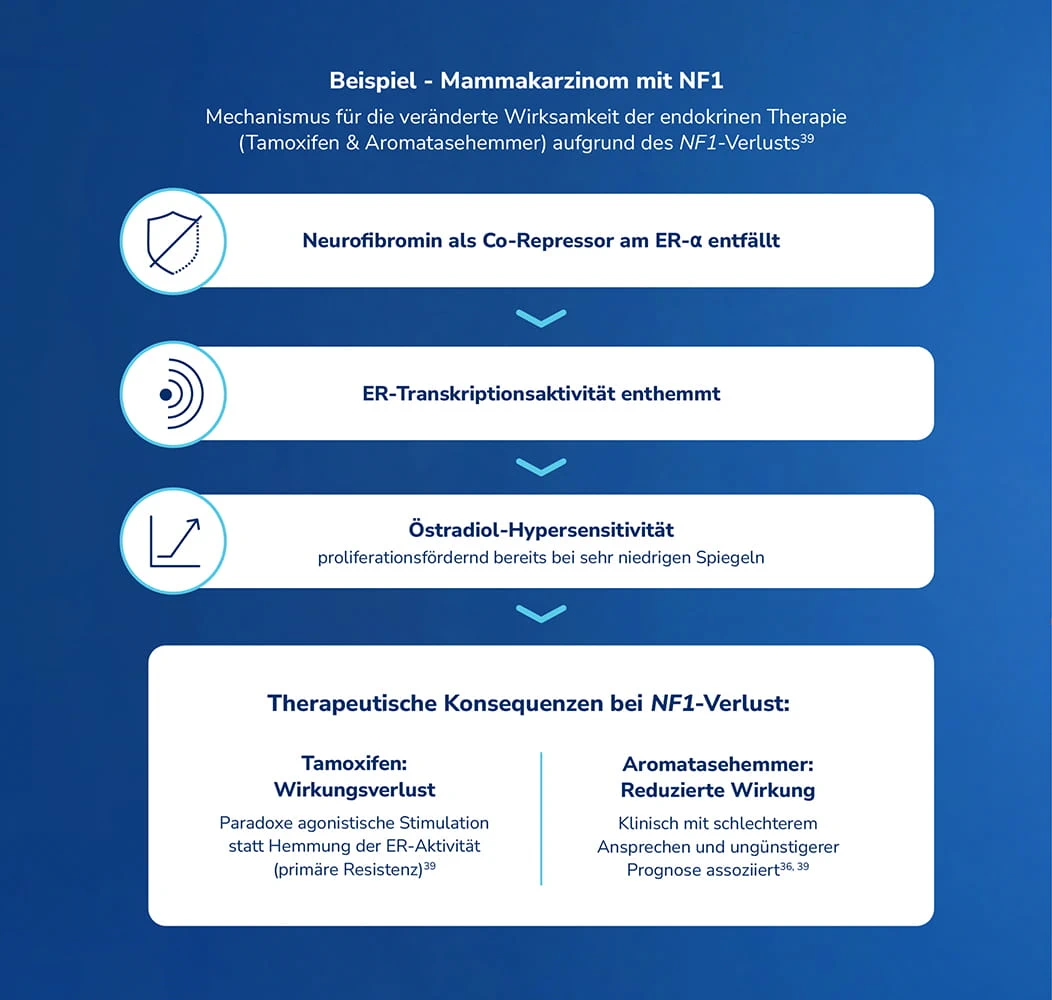
Beispiel - Mammakarzinom bei NF1: Der Verlust von Neurofibromin als Co-Repressor am ER-α führt zu enthemmter ER-Transkriptionsaktivität und Östradiol-Hypersensitivität. Als therapeutische Konsequenzen bei NF1-Verlust werden Wirkungsverlust von Tamoxifen und eine reduzierte Wirkung von Aromatasehemmern dargestellt.Beispiel - Mammakarzinom bei NF1: Der Verlust von Neurofibromin als Co-Repressor am ER-α führt zu enthemmter ER-Transkriptionsaktivität und Östradiol-Hypersensitivität. Als therapeutische Konsequenzen bei NF1-Verlust werden Wirkungsverlust von Tamoxifen und eine reduzierte Wirkung von Aromatasehemmern dargestellt.

Plexiforme Neurofibrome bei NF16, 16-18, 24, 40

Plexiforme Neurofibrome (PN) gehören als NF1-Diagnosekriterium zu den charakteristischen Tumormanifestationen der NF1.
der NF1-Patient:innen entwickeln plexiforme Neurofibrome.

Charakteristika plexiformer Neurofibrome

  • Primär benigne, gelten aber als prämaligne Läsion (potenzielle Transformation zu MPNST)
  • PN-Wachstum an jeder beliebigen peripheren Nervenscheide möglich
  • Können stark infiltrativ wachsen; zunehmend starkes Wachstum im Kindes- und Jugendalter möglich
  • Können tief im Körper lokalisiert und nur durch ein MRT bemerkbar sein (ca. 40 %)
  • Können funktionelle Störungen verursachen, z. B. Verdrängung von Organen, Bewegungseinschränkungen
  • Können kosmetisch stark entstellend sein und Patient:innen dadurch zusätzlich psychisch belasten und zu sozialer Isolation führen

Mehr zu PN und Behandlungsmöglichkeiten

KI-generierte Person mit  lokal hyperpigmentiertem PN am Arm sowie mehreren hellbraunen Hautflecken (sogenannte Café-au-Lait-Flecken) an den Armen.KI-generierte Person mit  lokal hyperpigmentiertem PN am Arm sowie mehreren hellbraunen Hautflecken (sogenannte Café-au-Lait-Flecken) an den Armen.
Abb.: KI-generierter Avatar mit einem lokal hyperpigmentiertem PN am Arm
der Betroffenen erleben eine Entartung plexifomer Neurofibrome zu Malignen Peripheren Nervenscheidentumoren (MPNST).4, 8, 9, 21
Aufgrunddessen sollte insbesondere beim Übergang ins Erwachsenenalter ein Ganzkörper-MRT gemacht werden, um die gesamte PN-Tumorlast zu kennen und folglich das MPNST-Risiko einzuschätzen.4, 5

Maligne Periphere Nervenscheidentumore (MPNST)4, 8, 9, 21, 41, 42

MPNST sind aggressive Weichteilsarkome (mesenchymale Tumore) mit hoher Neigung zur Metastasierung und lokalen Rezidiven. Häufig gehen MPNST von plexiformen Neurofibromen bei NF1-Patient:innen aus.

Die Lebenszeitprävalenz für einen MPNST in der Gesamtbevölkerung beträgt ca. 1:100.000. Menschen mit einer NF1 hingegen haben ein Lebenszeitrisiko von etwa 8–16 % einen MPNST zu entwickeln. Dadurch kommen ca. 50 % der MPNST bei Menschen mit NF1 vor.

Am häufigsten treten sie bei Erwachsenen im Alter zwischen 20–35 Jahren auf. Das mediane Überleben beträgt ca. 18 Monate, die 5-Jahres-Überlebensrate ca. 20 %.

KI-generierte Abbildung einer entarteten Katze mit KrokodilschnauzeKI-generierte Abbildung einer entarteten Katze mit Krokodilschnauze
MPNST sind der führende Grund für eine verkürzte Lebenszeit bei NF1.41, 42 Vorsorge und Früherkennung sind entscheidend. Deshalb sind eine erfolgreiche Transition und jährliche klinische Untersuchungen von NF1-Patient:innen im Erwachsenenalter besonders wichtig.

NF1-Betroffene mit diesen Merkmalen haben ein erhöhtes Risiko, MPNST zu entwickeln.4, 43-46

  • Hohe Tumorlast
  • Atypische Neurofibrome unklaren Ursprungs (ANNUBPs)
  • Distinkt noduläre Läsionen
  • NF1-MPNST-Familienhistorie
  • Vorangegangene Radiotherapie
  • Neurofibromatose-assoziierte Neuropathie
  • NF1-Mikrodeletion, welche auch das SUZ12-Gen betreffen kann
  • Missense-Varianten, die die Condons 844-848 im NF1-Gen betreffen
WarnsymbolWarnsymbol

Interdisziplinäre Betreuung von NF1-Patient:innen

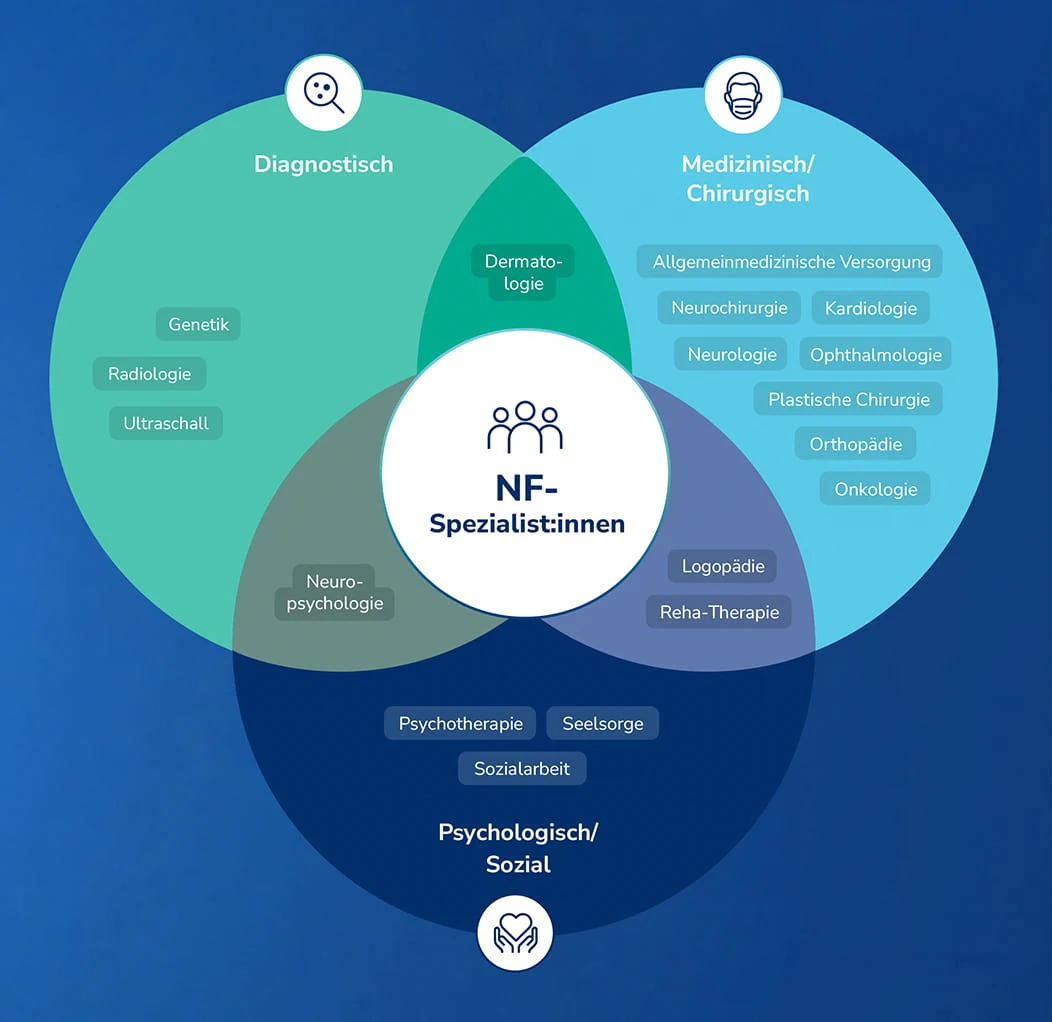
Die interdisziplinäre Betreuung von Patient:innen mit NF1 ist aufgrund des multisystemischen Charakters der Erkrankung essenziell. Sie erfordert die Koordination verschiedener Fachdisziplinen, um individuelle Symptome frühzeitig zu erkennen, zu überwachen und bestmöglich zu therapieren.
Venn-Diagramm interdisziplinären Versorgung bei NF1: NF-Spezialist:innen verbinden diagnostische, medizinisch-chirurgische sowie psychologisch-soziale Fachbereiche. Überschneidungen umfassen Dermatologie, Neuropsychologie sowie Logopädie und Reha-Therapie.Venn-Diagramm interdisziplinären Versorgung bei NF1: NF-Spezialist:innen verbinden diagnostische, medizinisch-chirurgische sowie psychologisch-soziale Fachbereiche. Überschneidungen umfassen Dermatologie, Neuropsychologie sowie Logopädie und Reha-Therapie.

Hier finden Sie Kontakte zu spezialisierten NF1-Ansprechpartnern für eine enge interdisziplinäre Betreuung von NF1-Patient:innen.

NF1-Ansprechpartner

AlPaCa – Unterstützung für Ihre Patient:innen

Mit dem Alexion Patient Care Program (AlPaCa) unterstützen wir Patient:innen mit seltenen Erkrankungen und ihre Angehörige.

Die Nutzung ist kostenfrei, unabhängig von der Medikation und wird für folgende Indikationen angeboten:

  • Neurofibromatose Typ 1 (NF1)
  • generalisierte Myasthenia gravis (gMG)
  • Neuromyelitis-optica-Spektrum-Erkrankungen (NMOSD)
  • atypisches hämolytisch-urämisches Syndrom (aHUS)
  • Paroxysmale Hämoglobinurie (PNH)
  • Hypophosphatasie (HPP)
  • Lysosomale saure Lipase-Defizient (LAL-D)
  • Leichtketten-Amyloidose (AL-Amyloidose)
ALPaCa – Alexion Patient Care ProgramALPaCa – Alexion Patient Care Program

AlPaCa bietet Ihren Patient:innen u. a.:

  • Informationsmaterial
    Informationsmaterial zu Erkrankungen
  • Telefonhilfe
    Kostenfreie Telefon-Hilfe
  • Beratung
    Persönlicher Coach
  • Erinnerungshilfe
    Medikamente-/ Terminerinnerung
Mit AlPaCa möchten wir Patient:innen mit seltenen Erkrankungen, aber auch Sie als Behandler:in, bestmöglich in unserem möglichen Rahmen unterstützen und entlasten. Erfahren Sie mehr auf alpaca-programm.de

NF1-Expertise gewinnen

Sie möchten sich im Bereich Neurofibromatose Typ 1 weiterbilden?

Hier finden Sie eine Übersicht an verfügbaren und zum Teil CME- zertifizierten Fortbildungen. Wir freuen uns auf Ihre Teilnahme!

Zu den Veranstaltungen

MEHR ENTDECKEN

NF1 – Fakten zur Erkrankung

Wodurch wird NF1 verursacht? Hier finden Sie Basisinformationen zu verschiedenen Arten der Neurofibromatose, zum Erbgang und der Pathophysiologie.
Fakten zur Erkrankung

Therapie bei NF1

Die Behandlung der NF1 erfolgt symptomorientiert und interdisziplinär. Zentral dabei ist die Früherkennung und Therapie maligner Veränderungen, insbesondere plexiformer Neurofibrome. Einen kompakten Überblick über aktuelle Behandlungsoptionen sowie Versorgungsstrukturen finden Sie hier.
Therapie bei NF1
AlPaCa - Alexion Patient Care Program

Patient-Care-Programm „AlPaCa“

AlPaCa steht für Alexion Patient Care Program. Das Patientenprogramm bietet eine persönliche Betreuung, die speziell auf die Bedürfnisse von Menschen mit seltenen Erkrankungen abgestimmt wurde.
https://alpaca-programm.de/nf1/?mtm_source=alexion-nf1&mtm_medium=referral&mtm_campaign=website_link

Medizinisch-wissenschaftliche Anfragen

Haben Sie eine medizinisch-wissenschaftliche Frage? Dann nutzen Sie bitte unser Medical Kontakformular.
https://contactazmedical.astrazeneca.com/content/astrazeneca-champion/de/de/amp-form.html
REFERENZEN
  1. Blakeley J, Plotkin S. Neuro Oncol2016; 18(5): 624-38.
  2. Lammert M, et al. Arch Dermatol. 2005; 141(1): 71–74.
  3. Doherty MA, et al. Br J Cancer 2026; 134(4): 618-626.
  4. Carton C, et al. EClinicalMedicine 2023; 56:101818.
  5. Farschtschi S, et al. Dtsch Arztebl Int. 2025; 122(3): 71-76.
  6. S2k Leitlinie https://register.awmf.org/de/leitlinien/detail/008-024
  7. Koo MM, et al. Cancer Epidemiol 2017; 48: 140-146.
  8. Hirbe AC, Gutmann DH. Lancet Neurol 2014; 13(8): 834–843.
  9. Uusitalo E et al. J Clin Oncol 2016; 34: 1978–1986.
  10. Rasmussen SA, et al. Am J Hum Genet 2001; 68(5): 1110-8.
  11. Zöller M, et al. Acta Derm Venereol 1995; 75(2): 136-140.
  12. Listernick R et al. J Pediatr 1994; 125(1): 63–66.
  13. Listernick R et al. Ann Neurol 2007; 61(3): 189–198.
  14. Lin MJ et al. JAMA Dermatol 2024; 160(10): 1091–1098.
  15. Seminog OO, Goldacre MJ. Br J Cancer 2015; 112(9): 1546–1548.
  16. Mautner VF et al. Neuro Oncol 2008; 10(4): 593–598.
  17. Nguyen R et al. Orphanet J Rare Dis 2012; 7: 75.
  18. Plotkin SR et al. PLoS One 2012; 7(4): e35711.
  19. Cannon A et al. Orphanet J Rare Dis 2018; 13(1): 31.
  20. Cockey E, Ullrich NJ. J Rare Dis Res Treat 2016; 1(2): 11–16.
  21. Evans DG et al. J Med Genet 2002; 39: 311–314.
  22. Uusitalo E, et al. Br J Cancer. 2017; 116(2): 211-217.
  23. Gruber et al. Clin Endocrinol (Oxf). 2017; 86(1): 141-149.
  24. Landry JP et al. JAMA Netw Open 2021; 4(3): e210945.
  25. Stewart DR et al. J Med Genet 2010; 47(8): 525–532.
  26. Cockey E, Ullrich NJ. J Rare Dis Res Treat 2016; 1(2):11–16.
  27. Meyer SM, et al. Melanoma Res 2023; 33(6): 437-446.
  28. Colvin LA. Pain 2019; 160 Suppl 1(Suppl 1): S1-S10.
  29. Zedde M, Pascarella R. Life (Basel) 2026; 16(2): 234.
  30. Widemann BC. Curr Oncol Rep 2009; 11(4): 322-8.
  31. Coste C, et al. Eur J Cancer 2026; 245: 116930.
  32. Jansma CYMN, et al. Neuro Oncol. 2025; 27(12): 3214-3223.
  33. Lloyd MR, et al. EBioMedicine 2025; 118: 105828.
  34. Sokol ES, et al. Ann Oncol 2019; 30(1): 115-123.
  35. Tao J, et al. Cancer Cell Int 2020; 20: 492.
  36. Pearson A, et al. Clin Cancer Res 2020; 26(3): 608-622.
  37. Razavi P, et al. Cancer Cell 2018; 34(3): 427-438.e6.
  38. de Bruin EC, et al. Cancer Discov 2014; 4(5): 606-19.
  39. Zheng ZY, et al. Cancer Cell 2020; 37(3): 387-402.e7.
  40. Legius E, et al. Genet Med 2021; 23: 1506–1513.
  41. Evans DGR, et al. Eur J Hum Genet. 2011 Nov; 19(11): 1187-91.
  42. Evans DGR, et al. J Med Genet. 2024; 61(12): 1132-1134
  43. Nguyen R, et al. J Neurooncol. 2014 Jan; 116(2): 307-13.
  44. Higham CS, et al. Neuro Oncol. 2018 May 18; 20(6): 818-825.
  45. Malbari F, et al. J Pediatr Hematol Oncol. 2018 Aug; 40(6): e359-e363.
  46. Watson KL, et al. J Neurosurg. 2017 Jan; 126(1): 319-329.